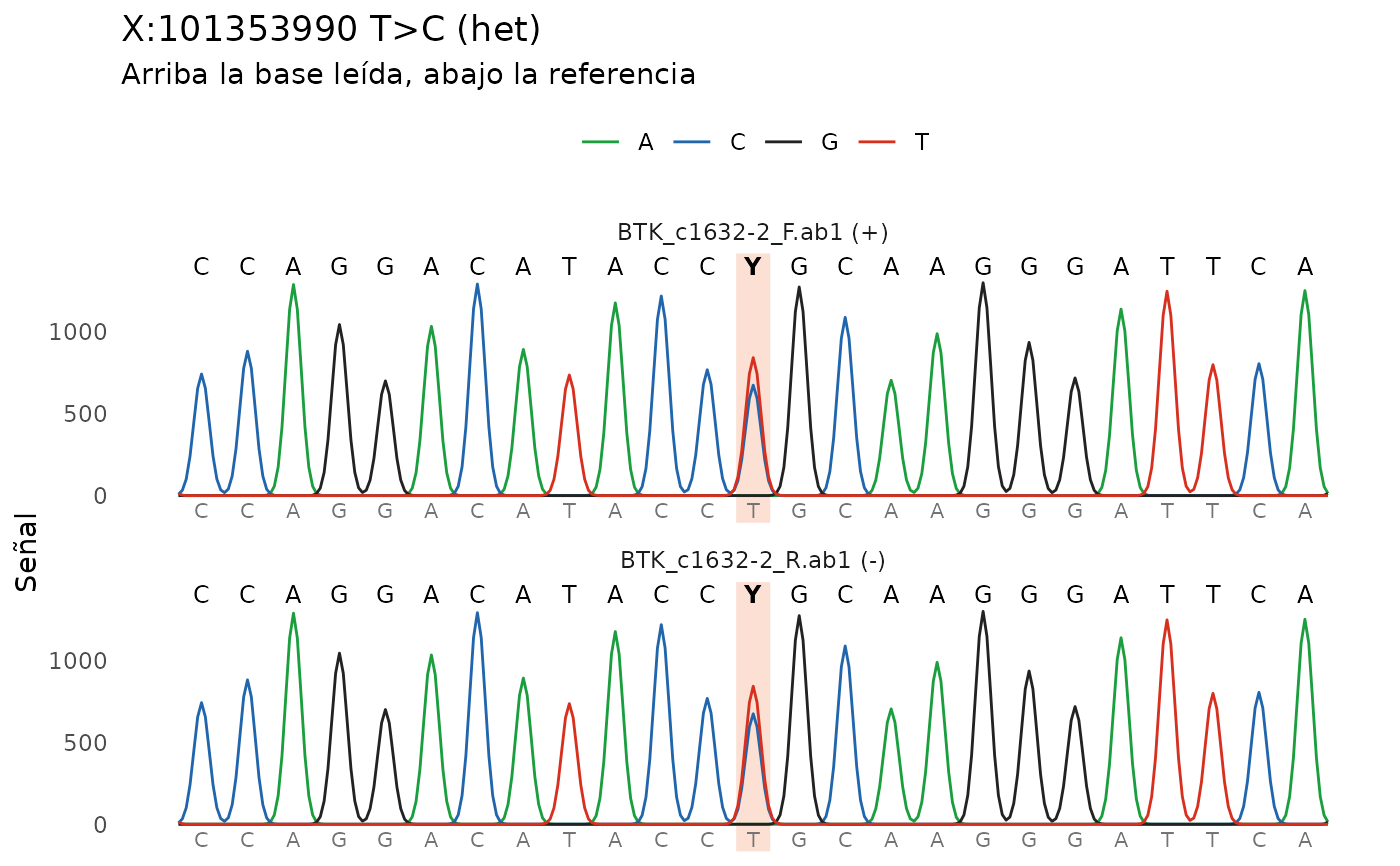
Dibuja las cuatro trazas de cada lectura .ab1 en una ventana alrededor de
una variante encontrada por iei_sanger(), con la base llamada arriba y la
base de referencia abajo. Las lecturas reversas se muestran ya
complementadas y en el sentido del genoma, para compararlas directamente
con las directas.
Usage
iei_cromatograma(
  x,
  variante = 1,
  posicion = NULL,
  lectura = NULL,
  ventana = 12,
  estilo = c("clasico", "iei")
)
Arguments
- x
Resultado de
iei_sanger(), o deiei_anotar()oiei_priorizar()aplicados sobre el.- variante
Fila de
xa mostrar.- posicion
Alternativa a
variante: posicion genomica a mostrar, util para revisar una zona sin variante o la marcada como posible indel.- lectura
Nombre de la lectura a mostrar. Por defecto, todas las que cubren la posicion.
- ventana
Bases a cada lado de la posicion.
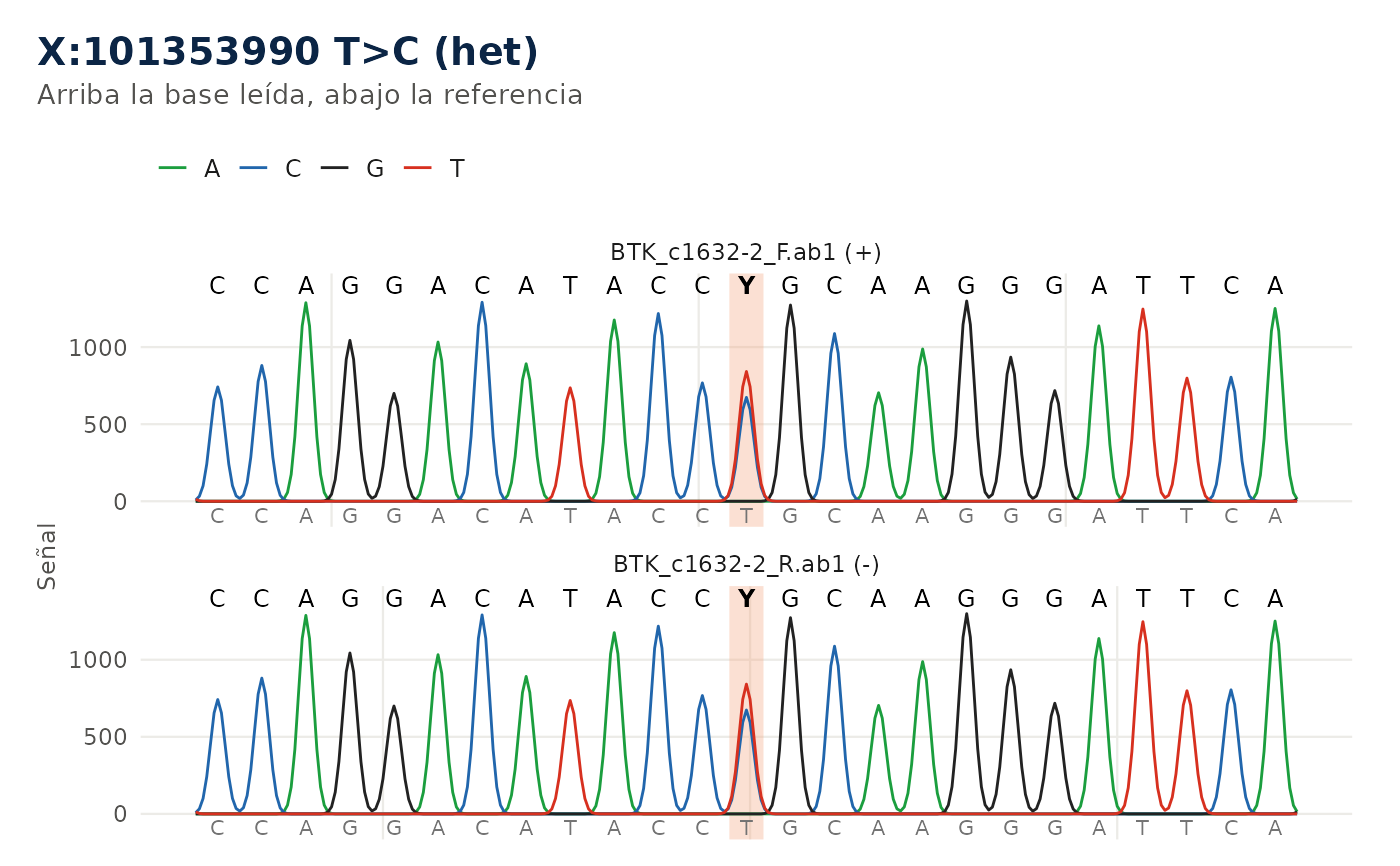
- estilo
"clasico"(por defecto) dibuja las trazas sobre fondo blanco, como un visor de cromatogramas."iei"usa el tema del resto de los graficos del paquete.
Examples
ab1 <- iei_ejemplo_sanger("het")
#> Cromatogramas de ejemplo en /tmp/RtmpEJUhwz/sanger_19cf5335f36c.
ref <- system.file("extdata", "btk_referencia.fa", package = "ieiprio")
v <- iei_sanger(ab1, gen = "BTK", referencia = ref)
#> BTK_c1632-2_F.ab1: hebra +, 461 bases alineadas en X:101353757-101354217,
#> identidad 99.8%.
#> BTK_c1632-2_R.ab1: hebra -, 461 bases alineadas en X:101353758-101354218,
#> identidad 99.8%.
# \donttest{
iei_cromatograma(v)
 iei_cromatograma(v, estilo = "iei")
 # }