Tres análisis completos con datos que se pueden copiar. Los dos primeros corren sin conexión, porque la referencia de BTK y su anotación de Ensembl VEP vienen dentro del paquete.
ref <- system.file("extdata", "btk_referencia.fa", package = "ieiprio")
vep <- system.file("extdata", "btk_vep.json", package = "ieiprio")
1. Una secuencia pegada como texto
Un informe de secuenciación trae la lectura de un varón como texto. Son 300 bases de BTK, de X:101353840 a X:101354139 en GRCh38, con la base 151 cambiada de T a C.
secuencia <- paste0(
  "TGTATAATCTGTGTAATCTTATCCACTTACCAAAAGCCCAAATGTCAGATTTGCTGCTGA",
  "ACTTGCTATACATCAGGACTTCCGGTGGGGACCACCGGACTGGAAATTTGGAGCCTACTG",
  "AGCTTGTGTATTCATCATCCAGGACATACCCGCAAGGGATTCAGGACTTGTTGCATTAGG",
  "ATTTGGAGGCTTGATATTTGCTTACGTTTTCTTGGCACGGTCACAAGAGTGTCACAAACA",
  "CACACAGGCTTTCTCAAAAGTCTCTCCTCCTCAACTAGTATCTTCTACAAACGTTACTTT"
)
v1 <- iei_sanger(secuencia, gen = "BTK", sexo = "M", referencia = ref)
#> secuencia: hebra +, 300 bases alineadas en X:101353840-101354139, identidad
#> 99.7%.
v1
#> # A tibble: 1 × 16
#>   muestra gen   chr       pos id    ref   alt   genotipo  qual    dp    gq    ab
#>   <chr>   <chr> <chr>   <int> <chr> <chr> <chr> <chr>    <dbl> <dbl> <dbl> <dbl>
#> 1 sanger  BTK   X      1.01e8 NA    T     C     hemi        NA    NA    NA    NA
#> # ℹ 4 more variables: filtro <chr>, build <chr>, lecturas <int>, fuente <chr>
iei_dotplot(v1)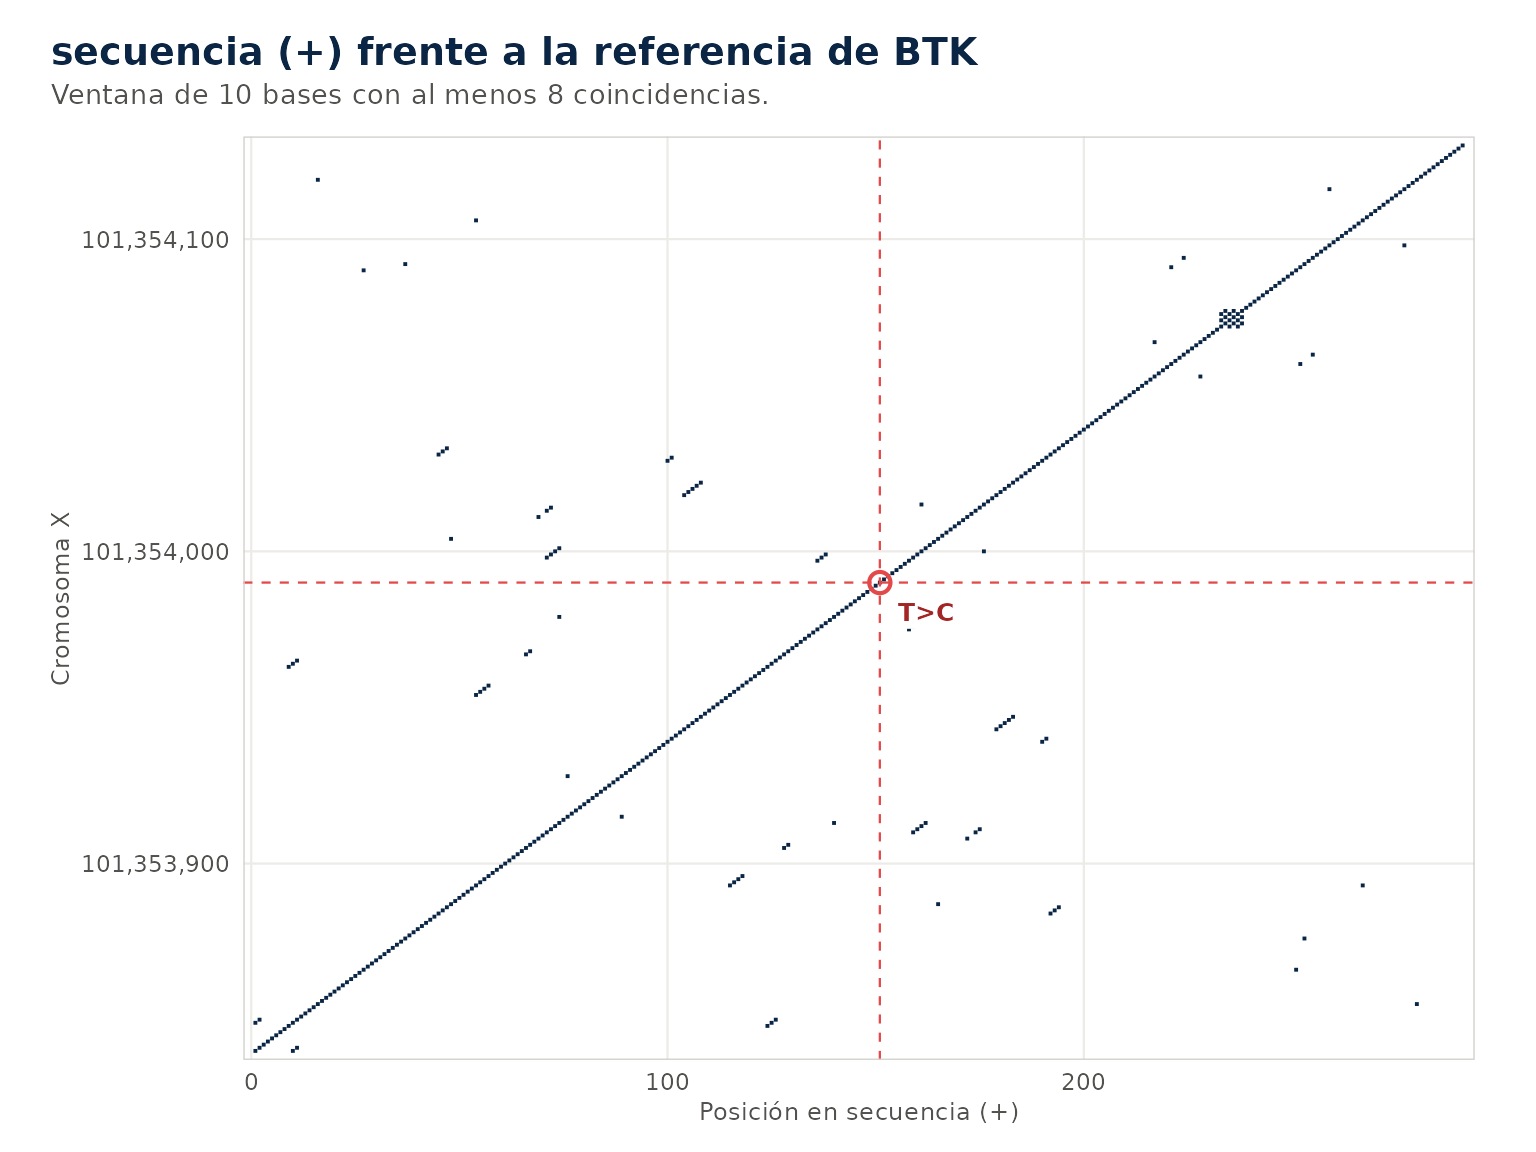
a1 <- iei_anotar(v1, vep_json = vep)
p1 <- iei_priorizar(a1, fenotipo = c("agammaglobulinemia", "neumonía recurrente"))
#> ℹ Fenotipo interpretado como:
#> • agammaglobulinemia → HP:0004432 Agammaglobulinemia
#> • neumonía recurrente → HP:0006532 Recurrent pneumonia
iei_tabla(p1)[, c("gen", "hgvs_c", "genotipo", "consecuencia", "puntaje", "categoria", "acmg")]
#> # A tibble: 1 × 7
#>   gen   hgvs_c                     genotipo consecuencia puntaje categoria acmg
#>   <chr> <chr>                      <chr>    <chr>          <dbl> <chr>     <chr>
#> 1 BTK   ENST00000308731.8:c.1632-… hemi     splice_acce…    13.8 alta      PVS1…
Lo que deberías ver. Una sola variante, X:101353990 T>C, hemicigota porque el sexo es masculino. La identidad con la referencia es 99.7 %, una base distinta en 300. El dot plot es una diagonal continua con la cruz roja en la posición 151 de la secuencia. La anotación la nombra ENST00000308731.8:c.1632-2A>G, una variante del sitio aceptor de splicing con impacto alto, y la priorización la deja en prioridad alta con PVS1_Strong, PM2_Supporting, PP3 y PP4. Sin conexión no hay estrellas de ClinVar, así que la razón muestra ClinVar patogénica sin el detalle de la revisión.
2. Cromatogramas directo y reverso
El mismo amplicón de BTK secuenciado en un varón afectado y en su hermana portadora. Cada caso tiene una lectura directa y una reversa.
varon <- iei_sanger(iei_ejemplo_sanger("hemi"), gen = "BTK", sexo = "M", referencia = ref)
#> Cromatogramas de ejemplo en /tmp/Rtmpg5mOpq/sanger_1dfa3502398a.
#> BTK_c1632-2_F.ab1: hebra +, 461 bases alineadas en X:101353757-101354217,
#> identidad 99.8%.
#> BTK_c1632-2_R.ab1: hebra -, 461 bases alineadas en X:101353758-101354218,
#> identidad 99.8%.
portadora <- iei_sanger(iei_ejemplo_sanger("het"), gen = "BTK", sexo = "F", referencia = ref)
#> Cromatogramas de ejemplo en /tmp/Rtmpg5mOpq/sanger_1dfa372b7e38.
#> BTK_c1632-2_F.ab1: hebra +, 461 bases alineadas en X:101353757-101354217,
#> identidad 99.8%.
#> BTK_c1632-2_R.ab1: hebra -, 461 bases alineadas en X:101353758-101354218,
#> identidad 99.8%.
rbind(varon[, c("pos", "ref", "alt", "genotipo", "ab", "lecturas")],
      portadora[, c("pos", "ref", "alt", "genotipo", "ab", "lecturas")])
#> # A tibble: 2 × 6
#>         pos ref   alt   genotipo    ab lecturas
#>       <int> <chr> <chr> <chr>    <dbl>    <int>
#> 1 101353990 T     C     hemi     1            2
#> 2 101353990 T     C     het      0.445        2
iei_cromatograma(varon)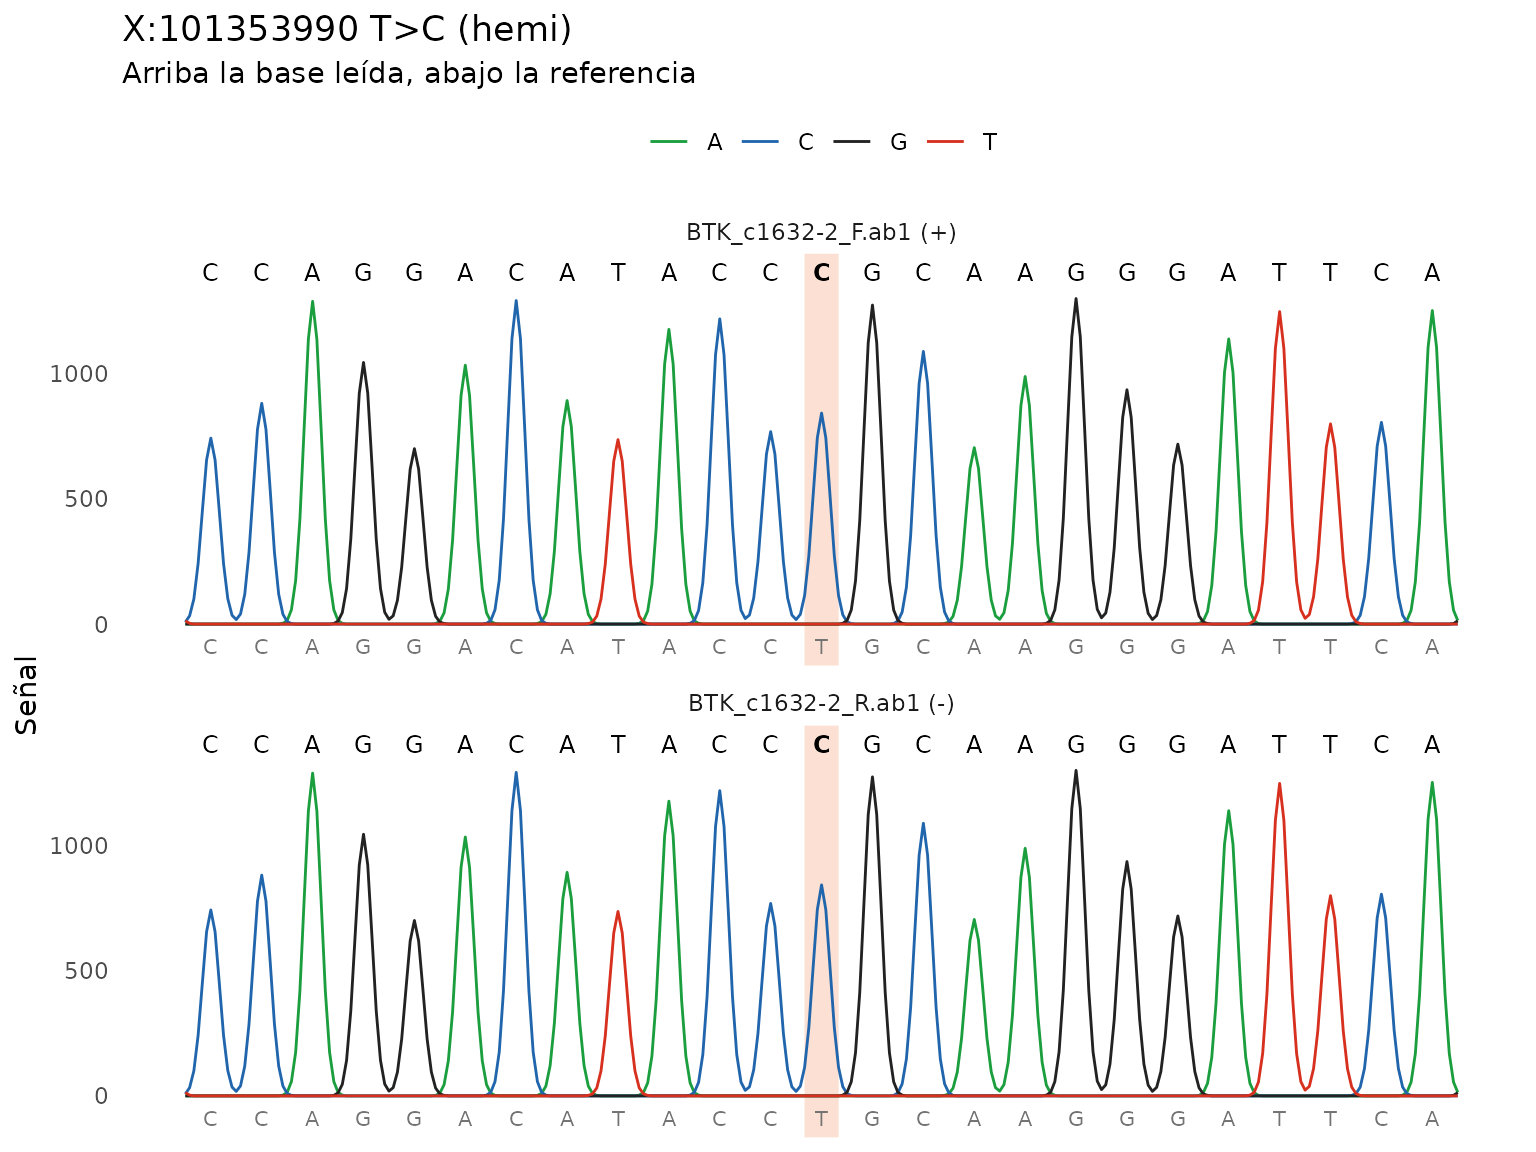
iei_cromatograma(portadora)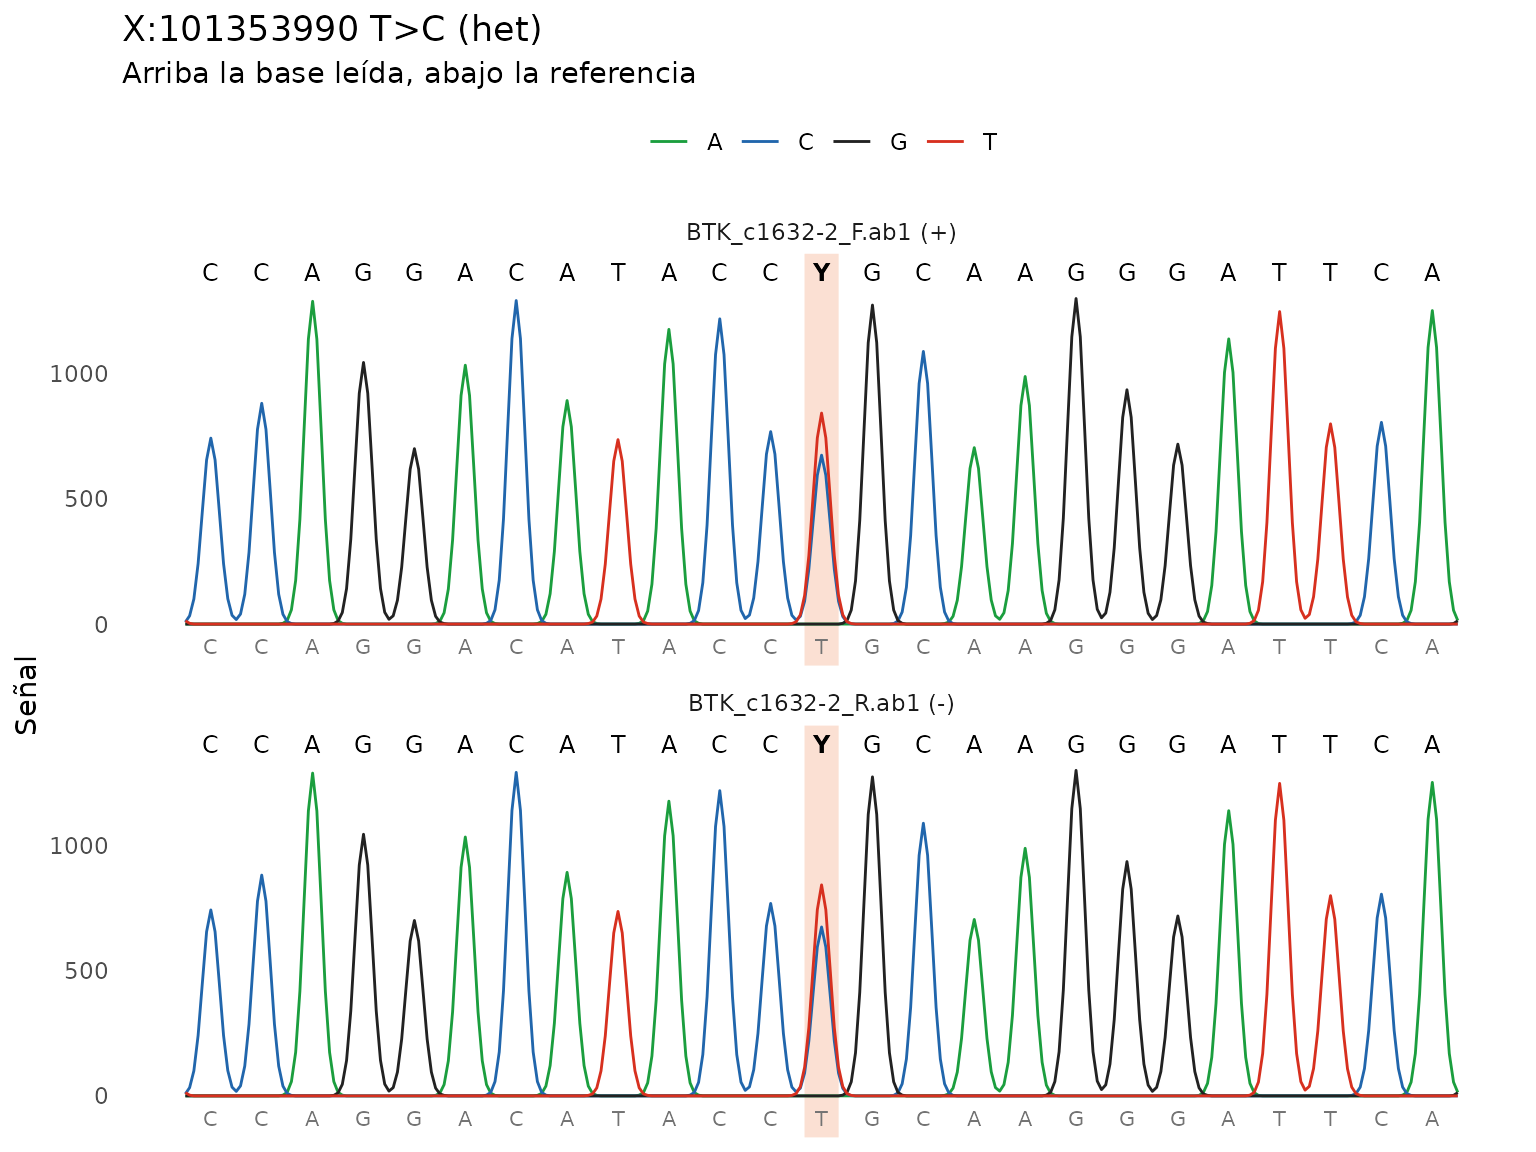
consenso <- iei_consenso(portadora)
consenso
#> # A tibble: 462 × 5
#>          pos ref   consenso lecturas discordante
#>        <dbl> <chr> <chr>       <int> <lgl>
#>  1 101353757 A     A               1 FALSE
#>  2 101353758 T     T               2 FALSE
#>  3 101353759 T     T               2 FALSE
#>  4 101353760 G     G               2 FALSE
#>  5 101353761 G     G               2 FALSE
#>  6 101353762 A     A               2 FALSE
#>  7 101353763 A     A               2 FALSE
#>  8 101353764 G     G               2 FALSE
#>  9 101353765 A     A               2 FALSE
#> 10 101353766 A     A               2 FALSE
#> # ℹ 452 more rows
p2 <- iei_priorizar(iei_anotar(portadora, vep_json = vep), fenotipo = "agammaglobulinemia")
#> ℹ Fenotipo interpretado como:
#> • agammaglobulinemia → HP:0004432 Agammaglobulinemia
iei_reporte(p2, file.path(tempdir(), "portadora.html"), dominios = FALSE)
#> Reporte de "sanger" guardado en
#> /tmp/Rtmpg5mOpq/portadora.html.
Lo que deberías ver. En el varón la variante es
hemicigota y la fracción alélica es 1, porque el pico de T desaparece y
solo queda C. En la portadora es heterocigota, con cerca de 45 % de la
señal en C y el código IUPAC Y sobre la posición. Las dos lecturas de
cada caso la ven, por eso lecturas vale 2. El consenso es
la secuencia del amplicón con Y en la posición de la variante. En la
portadora la variante queda en prioridad alta por la evidencia de la
variante, y la nota advierte que en una mujer es portadora de un gen
ligado al X. El reporte trae los dos cromatogramas como imagen y no trae
el control de calidad del VCF.
3. Un VCF y el fenotipo
El exoma de ejemplo de un varón con agammaglobulinemia y neumonías recurrentes. Este caso necesita conexión para anotar.
res <- iei_analizar(iei_ejemplo_vcf(), sexo = "M",
                    fenotipo = c("agammaglobulinemia", "neumonía recurrente"),
                    carpeta = tempdir())
#>
#> ── ieiprio ─────────────────────────────────────────────────────────────────────
#> ℹ Leyendo ejemplo.vcf.gz
#> ℹ Filtrando 4094 filas
#> ℹ Anotando 5 variantes con Ensembl VEP
#> ℹ Fenotipo interpretado como:
#> • agammaglobulinemia → HP:0004432 Agammaglobulinemia
#> • neumonía recurrente → HP:0006532 Recurrent pneumonia
#> ✔ Prioridad alta 1, media 1, baja 1
#>
#> ✔ Reporte en /tmp/Rtmpg5mOpq/EJEMPLO01.html
iei_tabla(res)[, c("gen", "hgvs_c", "genotipo", "puntaje", "categoria", "acmg_clase")]
#> # A tibble: 3 × 6
#>   gen   hgvs_c                        genotipo puntaje categoria acmg_clase
#>   <chr> <chr>                         <chr>      <dbl> <chr>     <chr>
#> 1 BTK   ENST00000308731.8:c.1632-2A>G hemi        13.8 alta      Probablemente …
#> 2 RAG1  ENST00000299440.6:c.1186C>T   het          6.7 media     Probablemente …
#> 3 STAT1 NA                            het          3.6 baja      Significado in…
iei_circos(res)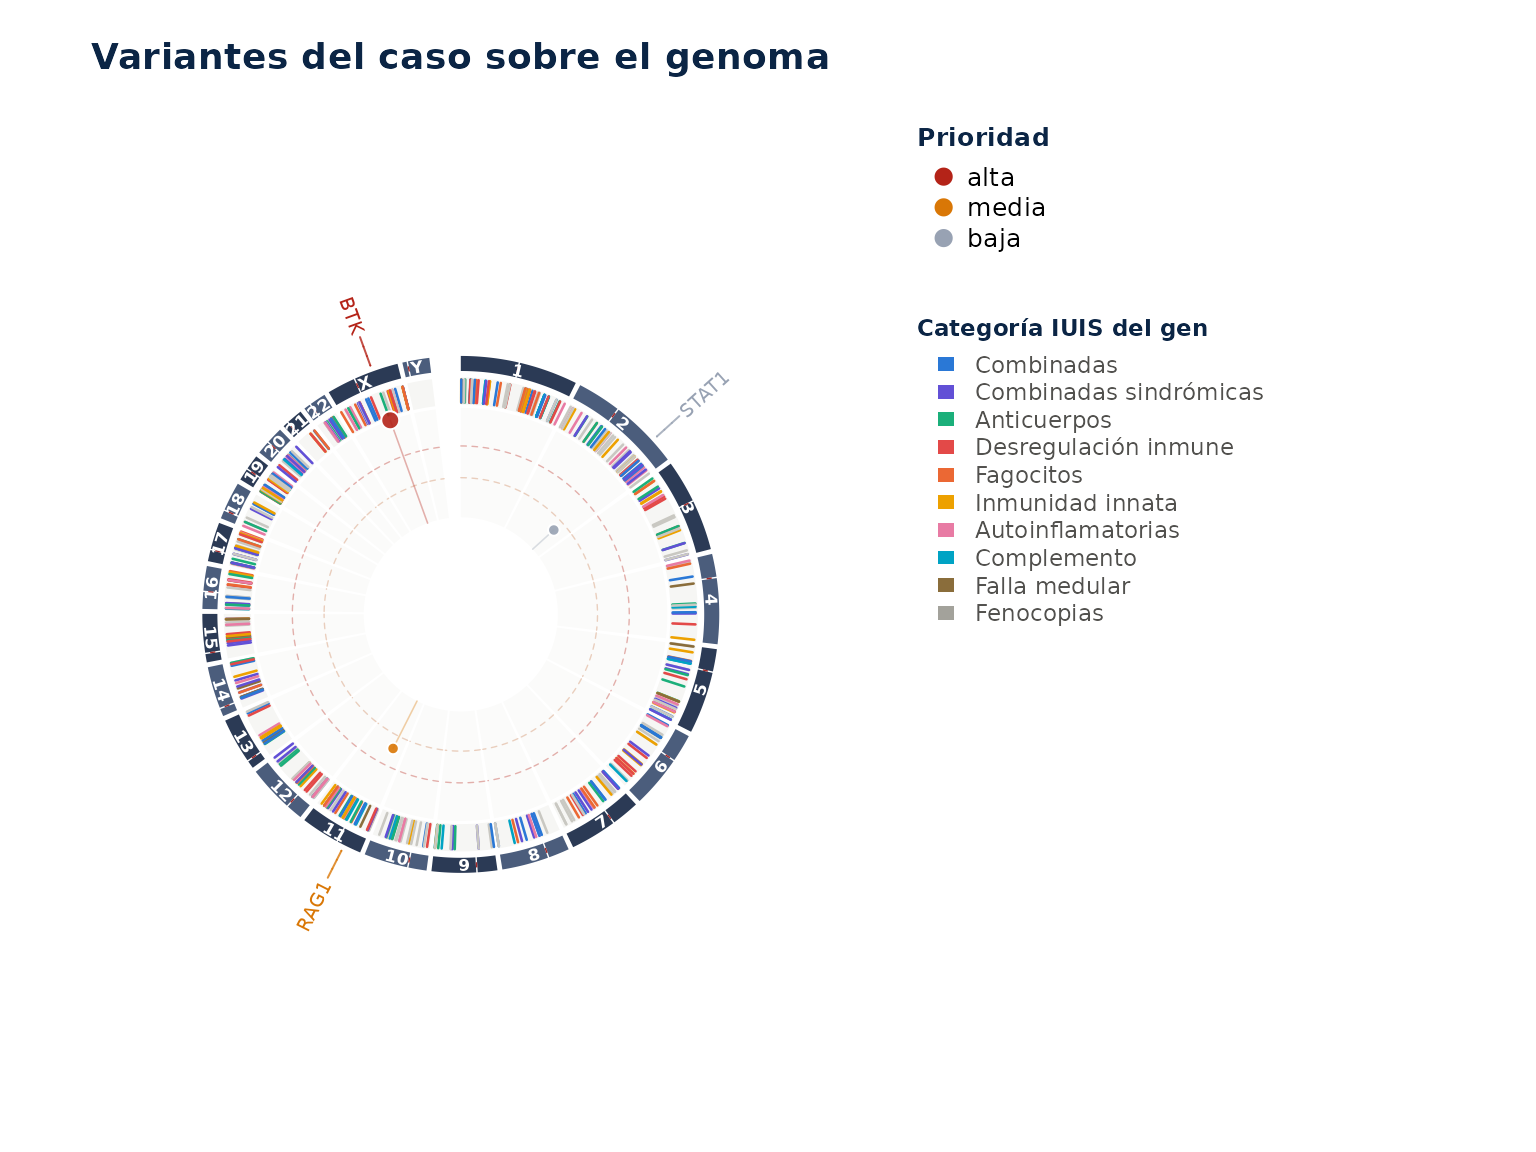
La búsqueda por fenotipo no necesita red.
busqueda <- iei_buscar_fenotipo(c("agammaglobulinemia", "neumonía recurrente"), n = 12)
#> ℹ Fenotipo interpretado como:
#> • agammaglobulinemia → HP:0004432 Agammaglobulinemia
#> • neumonía recurrente → HP:0006532 Recurrent pneumonia
busqueda
#> Genes candidatos por fenotipo (enfermedad)
#> Fenotipo: HP:0004432 Agammaglobulinemia; HP:0006532 Recurrent pneumonia
#> # A tibble: 12 × 6
#>    gen     similitud especificidad enfermedad           herencia categorias_iuis
#>    <chr>       <dbl>         <dbl> <chr>                <chr>    <chr>
#>  1 CD79B       1             0.372 Agammaglobulinemia … AR       3
#>  2 BLNK        1             0.359 Agammaglobulinemia … AR       3
#>  3 IGLL1       1             0.349 Agammaglobulinemia … AR       3
#>  4 BTK         0.948         0.308 X-linked agammaglob… XL       3
#>  5 CD79A       0.921         0.333 Agammaglobulinemia … AR       3
#>  6 CIITA       0.921         0.277 Bare lymphocyte syn… AR       1
#>  7 IL2RG       0.89          0.316 Severe combined imm… XL       1
#>  8 RAG1        0.89          0.247 Omenn syndrome (OMI… AR       1
#>  9 RAG2        0.89          0.247 Omenn syndrome (OMI… AR       1
#> 10 DCLRE1C     0.89          0.224 Omenn syndrome (OMI… AR       1
#> 11 CD3E        0.797         0.438 Immunodeficiency 18… AR       1
#> 12 CD19        0.797         0.431 Immunodeficiency, c… AR       3
#> Detalle de cada coincidencia en la columna coincidencias. Grafico: plot(x) o
#> autoplot(x).
plot(busqueda, tipo = "acordes")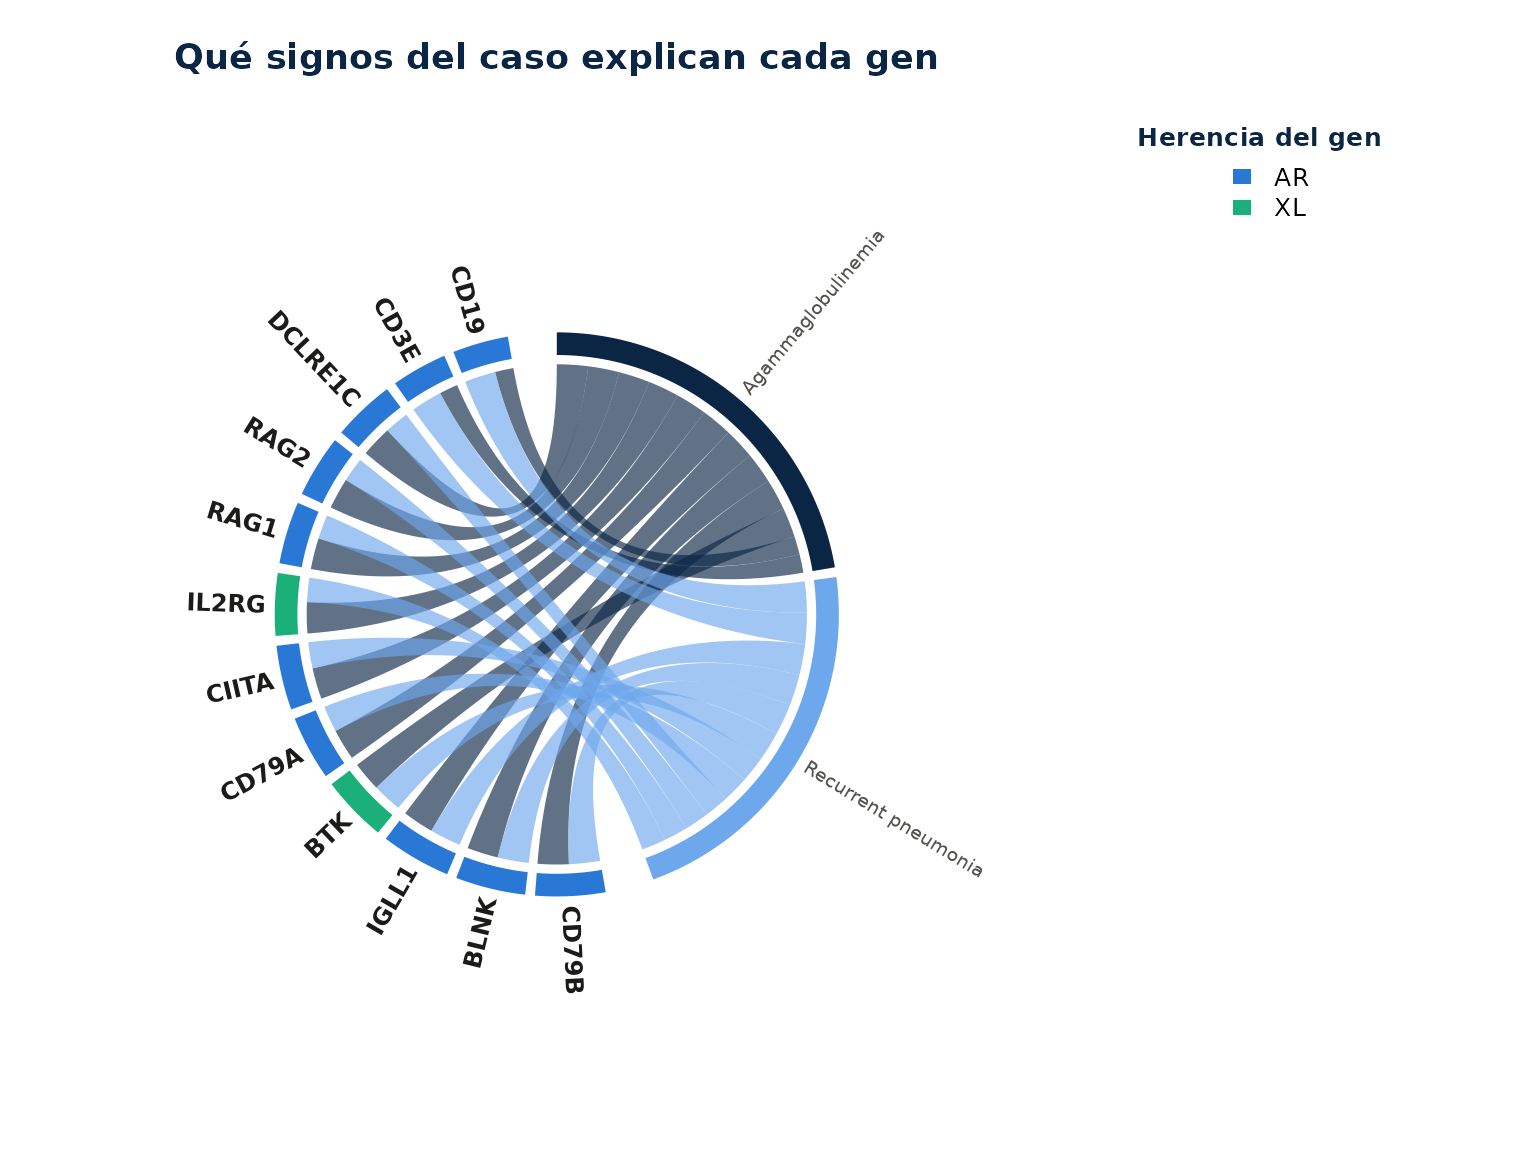
btk <- iei_gen("BTK")
btk
#>
#> ── BTK ──
#>
#> • Herencia: XL ─ evidencia en PanelApp: verde
#> • Mecanismo: pérdida de función o no especificado
#> • Categoría IUIS: 3 Deficiencias predominantemente de anticuerpos (PanelApp,
#> tabla IUIS)
#> • Alias: ATK, PSCTK1, XLA
#> • Ubicación: X:101,349,447-101,390,796 (GRCh38)
#> • Fenotipos en PanelApp: Agammaglobulinemia and isolated hormone deficiency;
#> Agammaglobulinemia, X-linked; Agammaglobulinemia, X-linked 1 (y 6 mas)
#> • HPO: 77 términos; los más específicos: Complete or near-complete absence of
#> specific antibody response to protein-conjugated Haemophilus influenzae type b
#> vaccine, Enteroviral dermatomyositis syndrome, Enteroviral hepatitis,
#> Bronchiolitis obliterans, Lymph node hypoplasia, Recurrent enteroviral
#> infections
#> • Proteína ENSP00000308176: 659 aa, dominios Pleckstrin homology domain, Zinc
#> finger, Btk motif, SH3 domain, SH2 domain, Serine-threonine/tyrosine-protein
#> kinase, catalytic domain
#> • ClinVar (2026-10-15): patogenica 433, probablemente patogenica 136,
#> significado incierto 220, probablemente benigna 230, benigna 72
#> • Patogénicas y probablemente patogénicas por tipo: frameshift o indel 111,
#> missense 90, sin sentido 57, splicing 46, otra 44, sinonima 2
#> • Donde se concentran en la proteína: Serine-threonine/tyrosine-protein kinase,
#> catalytic domain 112, Pleckstrin homology domain 46, fuera de dominios 23, SH2
#> domain 22, Zinc finger, Btk motif 15, SH3 domain 8
#> Grafico: plot(x) o autoplot(x); variantes de ClinVar en x$clinvar$variantes.
plot(btk)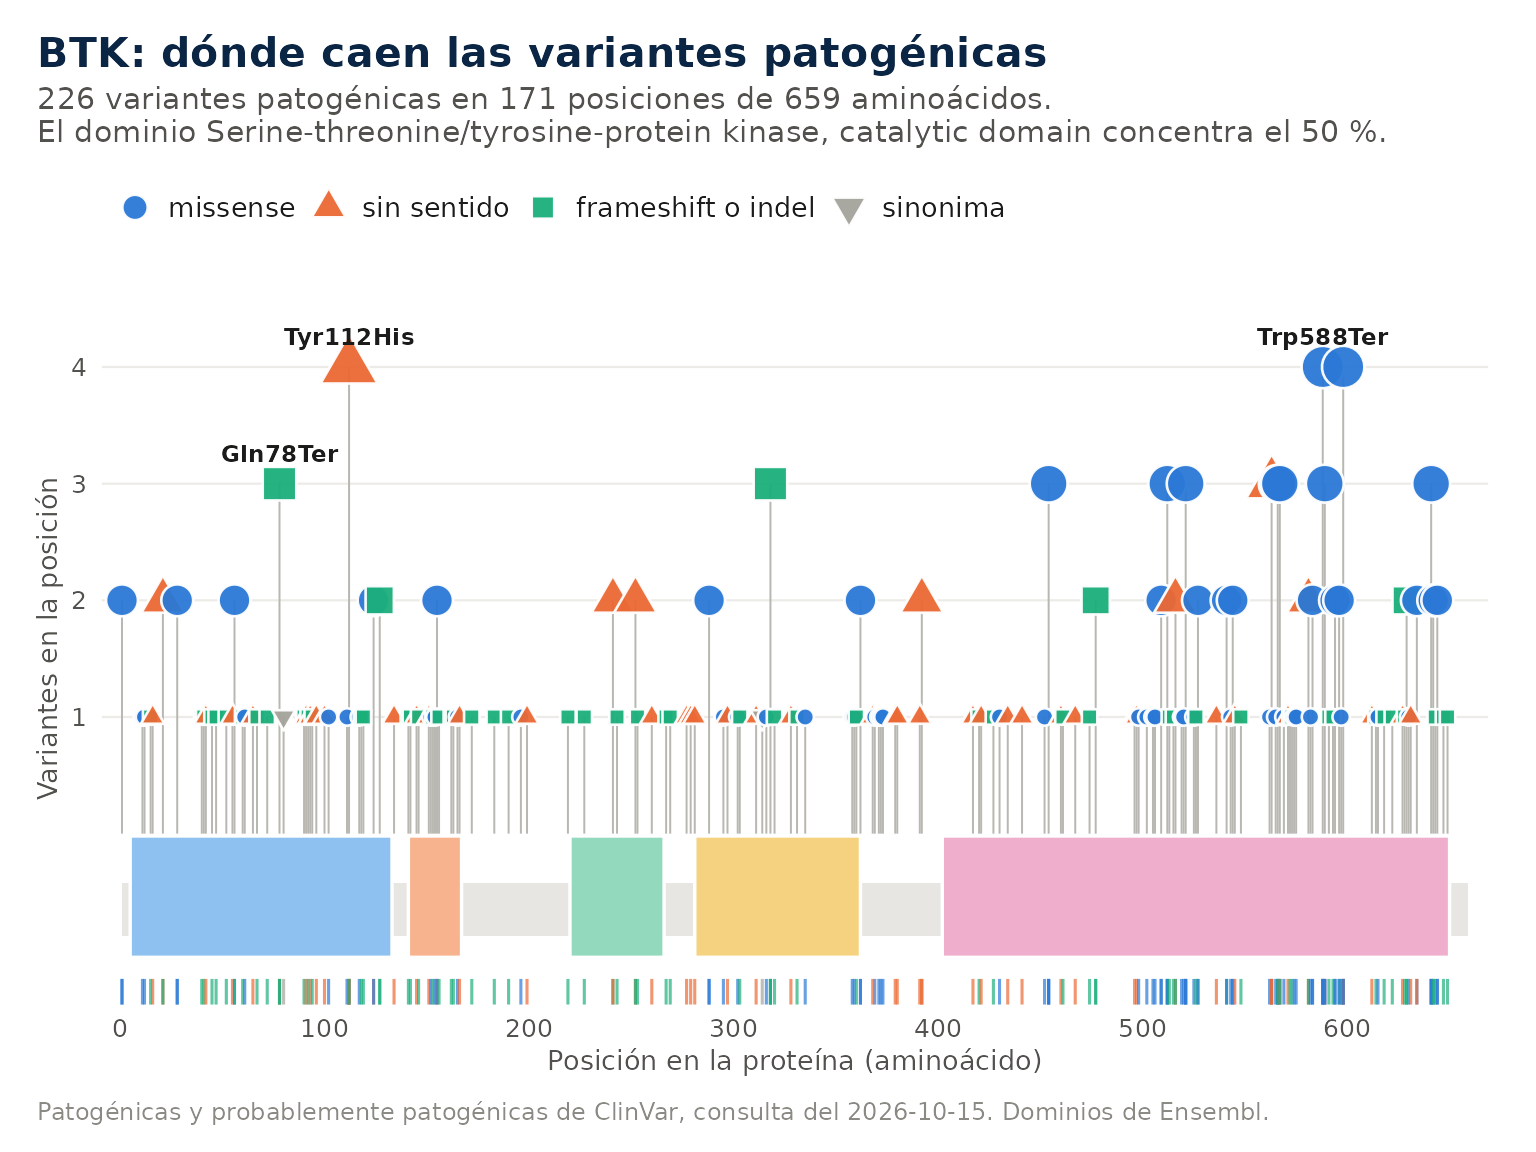
Lo que deberías ver. De las cinco variantes de ClinVar del ejemplo quedan tres. BTK c.1632-2A>G queda primera en prioridad alta, con clase ACMG probablemente patogénica. RAG1 c.1186C>T queda en prioridad media, el tope para un portador, con la nota que pide buscar una segunda variante. STAT1 queda en prioridad baja, y las dos benignas salen en los filtros de frecuencia y de ClinVar. En el círculo BTK es el punto más alejado del centro, sobre el cromosoma X. La búsqueda por fenotipo pone arriba a los genes de agammaglobulinemia, CD79B, BLNK, IGLL1, BTK y CD79A, todos con similitud cercana a 1, y en el diagrama de cuerdas cada uno recibe cuerdas de los dos signos. La ficha de BTK muestra la herencia ligada al X, la categoría de deficiencias de anticuerpos y las variantes patogénicas de ClinVar sobre la proteína, con el dominio quinasa como el que más concentra.
4. Para seguir practicando
Los tres casos usan BTK. La sección 11 de Primeros pasos reúne un banco de doce variantes reales en otros genes, la forma de simular pacientes desde las enfermedades de HPO, cómo armar secuencias propias a partir de la referencia y las fuentes públicas que entran en el paquete.